會員專享
中國基因治療雖「低價」,但因其對人權與資訊透明不重視,風險不可小覷,近期就傳出臨床試驗接連發生3例死亡,引發美國眾議員高度關切,並要求美國食品藥物管理局(FDA)加強審查中國基因治療臨床數據。專家指出,對高風險療法而言,無法驗證的數據本身就是風險,台灣也應提高查核門檻,不能因「便宜、快速」而降低標準。
3死者2名為兒童 美議員要求FDA嚴審
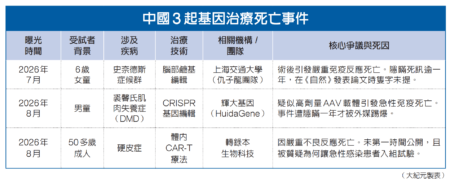
近期中國基因治療臨床試驗接連傳出3例死亡案例,其中2例涉及兒童。根據《科學》(Science)期刊及美國健康新聞網站STAT等報道揭露,首宗死亡案例為一名接受大腦基因編輯治療的6歲女孩,由上海交通大學醫學院松江研究院的神經科學家仇子龍參與的研究團隊後續發表相關研究成果時,卻隻字未提女孩已死亡。
第二宗為一名身患「裘馨氏肌肉失養症」(DMD)的男童,接受輝大基因CRISPR療法後死亡,外界調查後,輝大基因直到今年8月5日才公開承認死訊。
第三宗則是一名系統性硬化症患者,在接受RiboX Therapeutics公司CAR-T RXIM002自身免疫性疾病療法後死亡,但直到該療法已獲美國FDA研究性新藥(IND)申請批准後,死亡案例才對外曝光。
這3宗死亡事件均發生於「研究者發起的臨床研究」(IIT)。中國《醫療衛生機構開展研究者發起的臨床研究管理辦法》允許研究人員只需獲得研究型醫院的批准,無需國家監管機構的批准,使IIT被視為罕見疾病治療的「快速通道」,也引發外界對監管不足的疑慮。
中國基因臨床試驗 8年增11.2倍
根據國際學術期刊的中國細胞與基因治療(CGT)研究統計,截至2024年4月,中國已有1,033項細胞與基因治療IIT;2023年單年登錄數更達207項,較2015年增加11.2倍。
台灣基進台北市議員參選人、心臟血管外科醫師吳欣岱接受《大紀元時報》訪問時指出,中國近年在基因編輯、細胞治療等新興醫療領域發展非常快,但監管制度與資訊透明度是否跟得上技術速度,已引發疑問。尤其是部份研究者發起的臨床試驗,主要由醫療機構及倫理委員會管理,與以藥品上市為目的的臨床試驗,在監管強度上有所不同。
相關問題不只涉及研究過程是否符合規範,也會直接影響後續對藥物安全性及有效性的評估。
吳欣岱表示,臨床試驗最重要的不只是「有沒有效」,而是所有成功、失敗、不良反應甚至死亡病例,是否完整記錄及通報。如果嚴重不良事件沒有即時揭露、退出試驗的病人沒有被納入分析,或原始病歷與試驗資料無法交叉驗證,就可能讓藥物看起來比實際更安全、療效也比實際更好。
「技術快速發展本身不是問題,關鍵是監管、倫理與患者安全不能落後。」她強調,特別是基因治療往往具有一次性、不可逆的特性,可能涉及免疫反應、器官毒性、基因脫靶及長期癌化風險,因此追蹤時間、原始資料完整性及獨立監督更為重要。
吳欣岱表示,現今的藥物研發早已不是單一國家的封閉系統,中國完成的臨床試驗可能被國際藥廠授權、併購,再用於美國、歐洲或台灣上市申請。如果源頭資料有漏報死亡、不良反應沒有完整呈現,或原始資料無法驗證,風險就可能跟著藥品一起走向其它市場。
美方要求FDA嚴審中國臨床數據
這3宗案例也引發美眾議員發函要求FDA加強審查中國臨床試驗數據。
美眾議員認為,近期包括兒童在內的死亡案例,顯示中國醫藥生技試驗體系為追求快速、低成本研究,甚至將兒童死亡視為可接受的代價;若美國企業將早期臨床試驗外判至中國,可能變相嘉獎這套體系。
信函指出,2009年中國啟動的全球臨床試驗僅佔約1%,但到2025年已大幅躍升至32%,接近美國的35%;自2015年以來,已有3萬多名患者參與中國逾1,000項研究者發起的細胞與基因治療試驗,顯示近年中國臨床試驗規模快速擴大。
此外,美國政府問責局數據顯示,FDA在2012年至2023年3月1日的十多年期間,僅對中國臨床試驗機構進行46次檢查。
美眾議員呼籲,除非試驗地點在申請提交前1年內接受FDA實地稽查,否則不得讓中國試驗數據用於研究性新藥申請(IND)、新藥申請(NDA)及生物製品許可申請(BLA)等,並要求制定公開風險評估報告,揭示美國藥物研發及審批對中國臨床試驗數據的依賴程度,尤其是基因編輯等高風險技術數據。#
-------------------
局勢持續演變
與您見證世界格局重塑
-------------------
🔔下載大紀元App 接收即時新聞通知:
🍎iOS:https://bit.ly/epochhkios
🤖Android:https://bit.ly/epochhkand
📰周末版實體報銷售點👇🏻
http://epochtimeshk.org/stores